क्रैबे रोग (Krabbe Disease): एक दुर्लभ आनुवंशिक तंत्रिका रोग
परिचय
हर माता-पिता का सपना होता है कि उनका शिशु स्वस्थ जन्म ले और सामान्य रूप से बड़ा हो। लेकिन कुछ दुर्लभ आनुवंशिक बीमारियाँ ऐसी हैं जो जन्म के समय बिल्कुल स्वस्थ दिखने वाले बच्चे को कुछ ही महीनों में गंभीर रूप से प्रभावित कर देती हैं। क्रैबे रोग ऐसी ही एक बीमारी है। यह तंत्रिका तंत्र (nervous system) को नुकसान पहुँचाने वाला जानलेवा रोग है, जो मुख्यतः शिशुओं और छोटे बच्चों में दिखाई देता है। इसे चिकित्सा जगत में ग्लोबॉइड सेल ल्यूकोडिस्ट्रॉफी (Globoid Cell Leukodystrophy) भी कहा जाता है।
क्रैबे रोग क्या है?
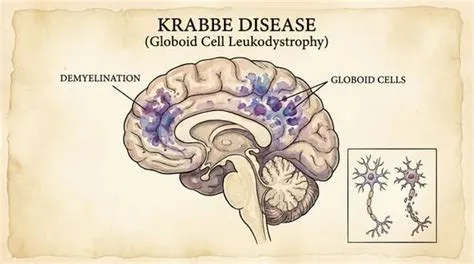
हमारे मस्तिष्क और नसों के तंतुओं पर वसा और प्रोटीन की एक सुरक्षात्मक परत चढ़ी होती है, जिसे माइलिन (Myelin) कहते हैं। यह परत बिजली के तार की इन्सुलेशन की तरह काम करती है और तंत्रिका संकेतों को तेज़ी से और सही ढंग से आगे पहुँचाती है। क्रैबे रोग में यह माइलिन धीरे-धीरे नष्ट होने लगती है। इस प्रक्रिया को डीमाइलिनेशन (Demyelination) कहते हैं। माइलिन के नष्ट होने से मस्तिष्क, रीढ़ की हड्डी और परिधीय नसें ठीक से काम करना बंद कर देती हैं।
यह रोग ल्यूकोडिस्ट्रॉफी नामक बीमारियों के समूह में आता है, जो मस्तिष्क के श्वेत पदार्थ (white matter) को प्रभावित करती हैं। साथ ही यह लाइसोसोमल स्टोरेज डिसऑर्डर भी है, क्योंकि इसमें कोशिका के भीतर के लाइसोसोम में कुछ हानिकारक पदार्थ जमा हो जाते हैं।
इतिहास
इस रोग का पहला विस्तृत वर्णन 1916 में डेनमार्क के तंत्रिका-रोग विशेषज्ञ डॉ. नुड क्रैबे (Knud Krabbe) ने किया था। उन्होंने कुछ शिशुओं में तेज़ी से बढ़ने वाली तंत्रिका संबंधी समस्याओं का अध्ययन किया और उसे एक अलग बीमारी के रूप में पहचाना। उन्हीं के नाम पर यह रोग जाना जाता है।
कारण: जीन और एंजाइम की भूमिका
क्रैबे रोग का कारण GALC जीन में उत्परिवर्तन (mutation) है, जो गुणसूत्र 14 पर स्थित होता है। यह जीन गैलेक्टोसेरेब्रोसाइडेज (Galactocerebrosidase, GALC) नामक एंजाइम बनाने का निर्देश देता है। यह एंजाइम माइलिन के निर्माण और रखरखाव में शामिल कुछ वसीय पदार्थों को तोड़ता है।
जब इस जीन में गड़बड़ी होती है, तो एंजाइम या तो बनता ही नहीं या बहुत कम मात्रा में बनता है। नतीजतन गैलेक्टोसिल सेरामाइड और विशेष रूप से साइकोसिन (psychosine) नामक विषैला पदार्थ शरीर में जमा होने लगता है। साइकोसिन उन कोशिकाओं के लिए बेहद हानिकारक है जो माइलिन बनाती हैं, यानी मस्तिष्क की ऑलिगोडेंड्रोसाइट्स और परिधीय नसों की श्वान कोशिकाएँ। इन कोशिकाओं के नष्ट होने से माइलिन खत्म होती जाती है और तंत्रिका तंत्र काम करना बंद कर देता है। मस्तिष्क में बड़ी, बहुकेंद्रकीय “ग्लोबॉइड कोशिकाएँ” भी दिखती हैं, जिनके कारण इसका एक नाम ग्लोबॉइड सेल ल्यूकोडिस्ट्रॉफी पड़ा।
वंशानुगत स्वरूप
क्रैबे रोग ऑटोसोमल रिसेसिव पैटर्न से विरासत में मिलता है। इसका मतलब है कि बच्चा तभी बीमार होता है जब उसे माता और पिता, दोनों से GALC जीन की एक-एक दोषपूर्ण प्रति मिले। माता-पिता स्वयं आमतौर पर पूरी तरह स्वस्थ होते हैं, क्योंकि वे केवल वाहक (carrier) होते हैं। यदि दोनों माता-पिता वाहक हों, तो हर गर्भावस्था में:
- 25% संभावना है कि बच्चा रोगग्रस्त होगा,
- 50% संभावना है कि बच्चा वाहक होगा,
- 25% संभावना है कि बच्चा पूरी तरह स्वस्थ होगा और वाहक भी नहीं होगा।
निकट रक्त-संबंधियों में विवाह होने पर दोनों के एक ही दोषपूर्ण जीन के वाहक होने की संभावना बढ़ जाती है, इसलिए ऐसे परिवारों में इस तरह की बीमारियाँ अधिक देखी जाती हैं।
कितना आम है यह रोग?
यह बहुत दुर्लभ रोग है। अमेरिका और यूरोप में लगभग एक लाख जन्मों में एक शिशु इससे प्रभावित होता है। कुछ समुदायों और क्षेत्रों में, जहाँ आपस में विवाह अधिक होते हैं, इसकी दर ज़्यादा पाई गई है। यह लड़कों और लड़कियों दोनों को समान रूप से प्रभावित करता है।
क्रैबे रोग के प्रकार
लक्षण शुरू होने की उम्र के आधार पर इस रोग को मुख्यतः दो भागों में बाँटा जाता है।
1. शिशु-अवस्था का रूप (Infantile Krabbe Disease)
यह सबसे आम और सबसे गंभीर रूप है, जो लगभग 85 से 90 प्रतिशत मामलों में देखा जाता है। इसके लक्षण आमतौर पर जन्म के पहले छह महीनों में शुरू होते हैं। शुरुआती लक्षण अक्सर सामान्य समस्याओं जैसे लगते हैं, इसलिए पहचान में देर हो सकती है:
- अत्यधिक चिड़चिड़ापन और बिना कारण लगातार रोना
- ज़रा-सी आवाज़ या रोशनी पर बहुत ज़्यादा चौंकना
- दूध पीने और निगलने में कठिनाई, बार-बार उल्टी
- बिना संक्रमण के बार-बार बुखार आना
- हाथ-पैरों और शरीर में अकड़न (spasticity)
- विकास का रुक जाना या पहले सीखी हुई क्षमताओं (जैसे गर्दन सँभालना, मुस्कुराना) का खो जाना
रोग बढ़ने पर दौरे (seizures), दृष्टि और श्रवण शक्ति का ह्रास, मांसपेशियों की कमज़ोरी और साँस लेने में परेशानी होने लगती है। दुर्भाग्य से इस रूप में अधिकांश बच्चे दो वर्ष की आयु तक जीवित नहीं रह पाते।
2. विलंबित-शुरुआत का रूप (Late-onset Krabbe Disease)
इसमें लक्षण छह माह के बाद, कभी-कभी बचपन, किशोरावस्था या वयस्क अवस्था में शुरू होते हैं। इसकी गति आमतौर पर धीमी होती है और इसके लक्षण अलग-अलग हो सकते हैं:
- धीरे-धीरे दृष्टि कमज़ोर होना
- चलने में लड़खड़ाहट और मांसपेशियों की कमज़ोरी
- हाथ-पैरों में अकड़न या सुन्नपन
- सोचने-समझने और सीखने की क्षमता में कमी
इस रूप में रोग की गंभीरता और जीवन-अवधि व्यक्ति-दर-व्यक्ति काफ़ी भिन्न होती है। कई बार इसे किसी अन्य तंत्रिका रोग समझ लिया जाता है, इसलिए सही निदान चुनौतीपूर्ण होता है।
निदान कैसे होता है?
डॉक्टर लक्षणों और पारिवारिक इतिहास के आधार पर संदेह करते हैं, फिर कुछ जाँचों से पुष्टि की जाती है:
- एंजाइम परीक्षण: रक्त की श्वेत कोशिकाओं या त्वचा की कोशिकाओं में GALC एंजाइम की गतिविधि नापी जाती है। इसका बहुत कम होना क्रैबे रोग का प्रमुख संकेत है।
- आनुवंशिक परीक्षण: GALC जीन में उत्परिवर्तन की पहचान की जाती है। इससे निदान पक्का होता है और परिवार के अन्य सदस्यों की जाँच में भी मदद मिलती है।
- एमआरआई (MRI): मस्तिष्क के स्कैन में श्वेत पदार्थ में माइलिन की क्षति के विशिष्ट बदलाव दिखते हैं।
- तंत्रिका चालन अध्ययन: नसों में संकेतों की गति नापकर परिधीय तंत्रिकाओं की क्षति का पता चलता है।
- सेरेब्रोस्पाइनल फ्लुइड (CSF) जाँच: कई मामलों में इसमें प्रोटीन की मात्रा बढ़ी हुई मिलती है।
नवजात स्क्रीनिंग
क्योंकि शुरुआती इलाज से ही कुछ हद तक लाभ संभव है, इसलिए कुछ देशों में नवजात शिशुओं की जाँच में क्रैबे रोग को शामिल किया गया है। अमेरिका के कुछ राज्यों में यह जाँच की जाती है। भारत सहित अधिकांश देशों में यह अभी नियमित नवजात जाँच का हिस्सा नहीं है, इसलिए जागरूकता और समय पर विशेषज्ञ से संपर्क बहुत महत्वपूर्ण है।
उपचार: क्या संभव है?
अभी तक क्रैबे रोग का कोई पूर्ण इलाज उपलब्ध नहीं है। लेकिन कुछ विकल्प रोग की गति धीमी करने और जीवन की गुणवत्ता सुधारने में मदद कर सकते हैं।
स्टेम सेल या अस्थि-मज्जा प्रत्यारोपण (HSCT)
इसमें रोगी को स्वस्थ दाता की रक्त-निर्माता स्टेम कोशिकाएँ (अक्सर गर्भनाल रक्त से) दी जाती हैं। ये कोशिकाएँ शरीर में वह एंजाइम उपलब्ध कराने में मदद करती हैं जो रोगी में नहीं बनता। शोध से पता चला है कि यदि यह प्रत्यारोपण लक्षण शुरू होने से पहले, यानी नवजात अवस्था में कर दिया जाए, तो शिशु के जीवित रहने और विकास की संभावना काफ़ी बेहतर हो जाती है। लेकिन लक्षण दिखने के बाद, विशेषकर शिशु-रूप में, इसका लाभ बहुत सीमित रहता है। इसी कारण जल्दी निदान इतना ज़रूरी है। यह प्रक्रिया जोखिम भरी भी है और विशेष चिकित्सा केंद्रों में ही की जाती है।
सहायक और लक्षणात्मक देखभाल
अधिकांश रोगियों के लिए मुख्य ध्यान आराम और देखभाल पर रहता है:
- दवाइयाँ: दौरे, मांसपेशियों की अकड़न और दर्द को नियंत्रित करने के लिए।
- फिज़ियोथेरेपी: जोड़ों की जकड़न कम करने और मांसपेशियों को यथासंभव सक्रिय रखने के लिए।
- पोषण सहायता: निगलने में कठिनाई होने पर फीडिंग ट्यूब की व्यवस्था।
- श्वसन देखभाल: साँस और फेफड़ों के संक्रमण की रोकथाम व उपचार।
- पैलिएटिव केयर: बच्चे के कष्ट को कम करने और परिवार को भावनात्मक व व्यावहारिक सहारा देने के लिए।
भविष्य की आशा: शोध
वैज्ञानिक जीन थेरेपी पर काम कर रहे हैं, जिसमें सुरक्षित वायरस के माध्यम से सही GALC जीन को कोशिकाओं तक पहुँचाने की कोशिश की जाती है। एंजाइम रिप्लेसमेंट और अन्य नई रणनीतियों पर भी अध्ययन जारी हैं। ये उपचार अभी प्रायोगिक चरण में हैं और उनकी सुरक्षा व प्रभावशीलता की पुष्टि होना बाकी है, पर वे भविष्य के लिए उम्मीद जगाते हैं।
परिवार के लिए आनुवंशिक परामर्श
जिस परिवार में एक बच्चा क्रैबे रोग से प्रभावित हो चुका है, उसके लिए आनुवंशिक परामर्श (Genetic Counselling) बहुत उपयोगी है। परामर्शदाता बताते हैं कि अगली गर्भावस्था में जोखिम कितना है। ऐसे मामलों में गर्भावस्था के दौरान प्रसव-पूर्व निदान (prenatal diagnosis) भी संभव है, जिससे गर्भस्थ शिशु में एंजाइम या जीन की जाँच की जा सकती है। इसके अलावा प्री-इम्प्लांटेशन जेनेटिक टेस्टिंग (IVF के साथ भ्रूण की जाँच) जैसे विकल्प भी होते हैं। ये निर्णय बेहद निजी होते हैं, इसलिए विशेषज्ञ की सलाह और पूरी जानकारी के साथ ही लेने चाहिए।
देखभाल करने वालों के लिए कुछ बातें
बच्चे की गंभीर बीमारी का पता चलना किसी भी परिवार के लिए भावनात्मक रूप से बहुत कठिन होता है। ऐसे समय में:
- बाल-तंत्रिका रोग विशेषज्ञ और आनुवंशिकी विशेषज्ञ की टीम से नियमित संपर्क रखें।
- दुर्लभ रोगों के सहायता समूहों और संगठनों से जुड़ें। अन्य परिवारों के अनुभव बहुत सहारा देते हैं।
- अपने स्वास्थ्य और मानसिक शांति का भी ध्यान रखें, क्योंकि देखभालकर्ता का स्वस्थ रहना ज़रूरी है।
- अपराध-बोध न पालें। यह आनुवंशिक स्थिति है, जिसमें माता-पिता की कोई गलती नहीं होती।
निष्कर्ष
क्रैबे रोग एक दुर्लभ लेकिन अत्यंत गंभीर आनुवंशिक बीमारी है, जिसमें GALC एंजाइम की कमी से तंत्रिकाओं की माइलिन परत नष्ट हो जाती है। शिशु-रूप में यह तेज़ी से बढ़ता है, जबकि विलंबित रूप अपेक्षाकृत धीमा होता है। फ़िलहाल पूर्ण इलाज नहीं है, फिर भी लक्षण शुरू होने से पहले किया गया स्टेम सेल प्रत्यारोपण कुछ मामलों में आशा की किरण दिखाता है, और जीन थेरेपी जैसे शोध भविष्य में नए रास्ते खोल सकते हैं।
इस रोग से निपटने के तीन स्तंभ हैं: जागरूकता, शीघ्र निदान और आनुवंशिक परामर्श। यदि किसी शिशु में लगातार चिड़चिड़ापन, अकड़न, विकास में रुकावट या असामान्य लक्षण दिखें, तो देर न करके बाल-रोग या तंत्रिका-रोग विशेषज्ञ से परामर्श लें।