वॉन हिप्पेल-लिंडौ रोग (Von Hippel-Lindau Disease): कारण, लक्षण, निदान और उपचार
प्रस्तावना
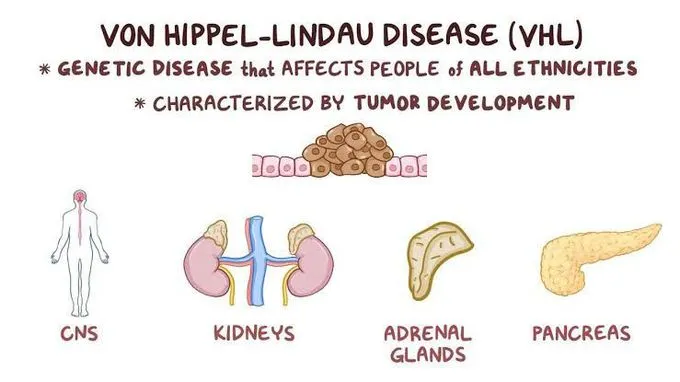
हमारे शरीर की कोशिकाओं के भीतर कुछ जीन ऐसे होते हैं जो कोशिका की वृद्धि पर नियंत्रण रखते हैं। जब इनमें खराबी आती है, तो शरीर के अलग-अलग अंगों में ट्यूमर और सिस्ट बनने लगते हैं। वॉन हिप्पेल-लिंडौ रोग (VHL) ऐसी ही एक दुर्लभ आनुवंशिक बीमारी है। इसमें आँख, मस्तिष्क, रीढ़ की हड्डी, गुर्दे, अधिवृक्क ग्रंथि (एड्रीनल ग्लैंड) और अग्न्याशय (पैंक्रियास) जैसे कई अंगों में ट्यूमर विकसित हो सकते हैं।
यह रोग जटिल जरूर है, पर समय पर पहचान और नियमित जाँच से इसे काफी हद तक संभाला जा सकता है। पिछले कुछ वर्षों में नई दवाओं ने भी मरीजों के लिए उम्मीद बढ़ाई है।
नामकरण और इतिहास
इस रोग का नाम दो चिकित्सकों के नाम पर रखा गया है। जर्मन नेत्र-विशेषज्ञ यूजेन वॉन हिप्पेल ने 1904 में आँख की रेटिना में रक्त-वाहिकाओं की असामान्य गाँठों का वर्णन किया। बाद में, 1926 में स्वीडिश रोग-विज्ञानी आर्विड लिंडौ ने बताया कि रेटिना की ये गाँठें अक्सर मस्तिष्क और रीढ़ के ट्यूमर तथा शरीर के अन्य अंगों की गाँठों से जुड़ी होती हैं। दोनों के योगदान को मिलाकर यह बीमारी “वॉन हिप्पेल-लिंडौ रोग” कहलाई।
कारण: VHL जीन में खराबी
VHL रोग का कारण गुणसूत्र (क्रोमोसोम) 3 की छोटी भुजा पर स्थित VHL जीन में उत्परिवर्तन (म्यूटेशन) है। यह जीन एक “ट्यूमर सप्रेसर” जीन है, यानी यह कोशिकाओं को अनियंत्रित रूप से बढ़ने से रोकता है।
सामान्य स्थिति में इस जीन से बनने वाला प्रोटीन (pVHL) HIF (हाइपोक्सिया-इंड्यूसिबल फैक्टर) नामक प्रोटीन को नष्ट कर देता है, जब कोशिका को पर्याप्त ऑक्सीजन मिल रही हो। जब जीन खराब होता है, तो HIF जमा होता रहता है और कोशिका को झूठा संकेत मिलता है कि ऑक्सीजन की कमी है। इसके परिणामस्वरूप VEGF जैसे वृद्धि-कारक अधिक बनते हैं, जिससे नई रक्त-वाहिकाएँ बनने लगती हैं और रक्त-वाहिकाओं से भरपूर ट्यूमर विकसित होते हैं।
आनुवंशिकी: यह रोग कैसे फैलता है?
VHL रोग ऑटोसोमल डोमिनेंट तरीके से विरासत में मिलता है। इसका अर्थ है:
- यदि माता-पिता में से किसी एक को यह रोग है, तो हर संतान में इसके होने की संभावना 50 प्रतिशत होती है।
- यह पुरुषों और महिलाओं, दोनों को समान रूप से प्रभावित करता है।
- कुछ मामलों में माता-पिता में रोग नहीं होता और बच्चे में जीन का नया उत्परिवर्तन (डी नोवो म्यूटेशन) हो जाता है।
अनुमान है कि लगभग 36,000 जन्मों में से एक व्यक्ति में यह रोग पाया जाता है। इसके लक्षण आमतौर पर किशोरावस्था के अंत या युवावस्था में, औसतन लगभग 25-30 वर्ष की उम्र के आसपास, दिखने शुरू होते हैं। कुछ लोगों में ये बचपन में भी उभर सकते हैं।
VHL रोग में होने वाले प्रमुख ट्यूमर और लक्षण
1. रेटिना हेमांजियोब्लास्टोमा (आँख)
यह अक्सर रोग की पहली अभिव्यक्ति होती है। रेटिना में रक्त-वाहिकाओं की छोटी गाँठें बन जाती हैं। लक्षणों में धुंधला दिखना, दृष्टि का कम होना या दृष्टि-क्षेत्र में कमी शामिल हैं। इलाज न होने पर रेटिना अलग होने या द्रव रिसाव से स्थायी अंधापन हो सकता है।
2. केंद्रीय तंत्रिका तंत्र (CNS) हेमांजियोब्लास्टोमा
ये ट्यूमर मुख्यतः अनुमस्तिष्क (सेरिबेलम), ब्रेनस्टेम और रीढ़ की हड्डी में बनते हैं। ये कैंसर नहीं होते, पर अपने स्थान के कारण गंभीर समस्या पैदा करते हैं। इनके लक्षण हैं:
- लगातार सिरदर्द और उल्टी
- चलने में असंतुलन और चक्कर
- हाथ-पैरों में कमजोरी या सुन्नपन
- पीठ या गर्दन में दर्द
3. गुर्दे के सिस्ट और रीनल सेल कार्सिनोमा (किडनी कैंसर)
VHL के अधिकांश मरीजों में गुर्दे में सिस्ट बनते हैं और कई में क्लियर-सेल रीनल सेल कार्सिनोमा विकसित हो जाता है। शुरुआत में अक्सर कोई लक्षण नहीं होता। बाद में पेशाब में खून, कमर में दर्द या पेट में गाँठ महसूस हो सकती है। VHL में ये ट्यूमर कई और दोनों गुर्दों में हो सकते हैं।
4. फियोक्रोमोसाइटोमा (अधिवृक्क ग्रंथि का ट्यूमर)
यह ट्यूमर एड्रेनालिन जैसे हार्मोन अधिक मात्रा में बनाता है। इससे उच्च रक्तचाप, तेज धड़कन, पसीना आना, घबराहट और तेज सिरदर्द के दौरे पड़ सकते हैं। यह गर्भावस्था या सर्जरी के दौरान विशेष रूप से खतरनाक हो सकता है, इसलिए इसकी पहले से पहचान जरूरी है।
5. अग्न्याशय के सिस्ट और न्यूरोएंडोक्राइन ट्यूमर
अग्न्याशय में सिस्ट या न्यूरोएंडोक्राइन ट्यूमर बन सकते हैं। ये अक्सर बिना लक्षण के रहते हैं और जाँच में संयोगवश पकड़े जाते हैं।
6. एंडोलिम्फेटिक सैक ट्यूमर (कान)
भीतरी कान के इस ट्यूमर से सुनने की क्षमता में कमी, कान में घंटी जैसी आवाज (टिनिटस) और संतुलन की समस्या हो सकती है। कई बार अचानक बहरापन भी हो जाता है।
7. प्रजनन तंत्र के सिस्ट
पुरुषों में एपिडिडिमिस में और महिलाओं में ब्रॉड लिगामेंट में सिस्टिक ट्यूमर हो सकते हैं। ये आमतौर पर हानिरहित होते हैं, पर कभी-कभी पुरुषों में दोनों ओर होने पर प्रजनन क्षमता को प्रभावित कर सकते हैं।
VHL रोग के प्रकार
लक्षणों के स्वरूप के आधार पर इस रोग को मुख्यतः दो भागों में बाँटा जाता है:
- टाइप 1: इसमें रेटिना और CNS हेमांजियोब्लास्टोमा तथा किडनी कैंसर का खतरा अधिक होता है, पर फियोक्रोमोसाइटोमा की संभावना कम रहती है।
- टाइप 2: इसमें फियोक्रोमोसाइटोमा का खतरा अधिक होता है। इसे आगे 2A (किडनी कैंसर का कम जोखिम), 2B (किडनी कैंसर का अधिक जोखिम) और 2C (केवल फियोक्रोमोसाइटोमा) में बाँटा गया है।
निदान कैसे होता है?
VHL की पहचान में कई तरीके काम आते हैं:
पारिवारिक इतिहास: यदि परिवार में किसी को इस रोग का पता है या कम उम्र में मस्तिष्क, किडनी या रेटिना के ट्यूमर हुए हैं, तो जाँच की सलाह दी जाती है।
आनुवंशिक परीक्षण: रक्त के नमूने से VHL जीन का परीक्षण किया जाता है। यह निदान की सबसे भरोसेमंद विधि है। परिवार में उत्परिवर्तन मिलने पर अन्य सदस्यों की भी जाँच हो सकती है, यहाँ तक कि बच्चों की भी, ताकि जरूरत हो तो निगरानी जल्दी शुरू की जा सके।
इमेजिंग जाँचें: मस्तिष्क और रीढ़ की एमआरआई, पेट की एमआरआई या सीटी स्कैन और आँखों की विस्तृत जाँच (फंडस परीक्षण) से ट्यूमर का पता चलता है।
प्रयोगशाला जाँचें: फियोक्रोमोसाइटोमा के लिए रक्त में प्लाज्मा मेटानेफ्रिन या 24 घंटे के पेशाब में कैटेकोलामाइन की जाँच की जाती है।
नियमित निगरानी का महत्व
VHL में सबसे महत्वपूर्ण बात है आजीवन नियमित निगरानी (सर्विलांस), क्योंकि ट्यूमर धीरे-धीरे और चुपचाप बढ़ते हैं। सामान्यतः अनुशंसित जाँचें इस प्रकार हैं (सटीक कार्यक्रम डॉक्टर तय करते हैं):
- आँखों की जाँच: बचपन से, लगभग हर साल
- फियोक्रोमोसाइटोमा की जाँच (रक्तचाप और हार्मोन परीक्षण): लगभग 5 वर्ष की उम्र से, हर साल
- मस्तिष्क और रीढ़ की एमआरआई: किशोरावस्था से, लगभग हर 1-2 साल में
- पेट (गुर्दे और अग्न्याशय) की एमआरआई: किशोरावस्था के बाद, नियमित अंतराल पर
- सुनने की जाँच (ऑडियोमेट्री): समय-समय पर
उपचार के विकल्प
VHL का उपचार ट्यूमर के स्थान, आकार और वृद्धि की गति पर निर्भर करता है। इसका लक्ष्य अंगों की कार्यक्षमता बचाते हुए ट्यूमर को नियंत्रित करना है।
शल्य चिकित्सा (सर्जरी): मस्तिष्क और रीढ़ के ट्यूमर, फियोक्रोमोसाइटोमा और पैंक्रियास के ट्यूमर में सर्जरी मुख्य विकल्प है। किडनी के मामलों में प्रायः तब तक निगरानी रखी जाती है जब तक ट्यूमर लगभग 3 सेंटीमीटर तक न पहुँच जाए। इसके बाद “नेफ्रॉन-स्पेयरिंग” सर्जरी की जाती है, जिसमें केवल ट्यूमर हटाया जाता है और अधिकतम स्वस्थ गुर्दा बचाया जाता है। बार-बार सर्जरी की जरूरत पड़ने की संभावना के कारण गुर्दे को बचाना बहुत जरूरी होता है।
लेजर और क्रायोथेरेपी: रेटिना के छोटे ट्यूमर को लेजर फोटोकोएगुलेशन या क्रायोथेरेपी से नष्ट किया जा सकता है।
रेडियोसर्जरी: स्टीरियोटैक्टिक रेडियोसर्जरी (जैसे गामा नाइफ) कुछ मस्तिष्क ट्यूमर में उपयोगी हो सकती है, खासकर जब सर्जरी जोखिम भरी हो।
रेडियोफ्रीक्वेंसी एब्लेशन: किडनी के छोटे ट्यूमर में कुछ चुनिंदा मामलों में इसका उपयोग होता है।
नई लक्षित दवा – बेलजुटीफान (Belzutifan): यह दवा HIF-2α को रोकती है, यानी सीधे उस तंत्र को निशाना बनाती है जो VHL रोग की जड़ है। अमेरिकी FDA ने 2021 में इसे VHL से जुड़े किडनी कैंसर, CNS हेमांजियोब्लास्टोमा और अग्न्याशय के न्यूरोएंडोक्राइन ट्यूमर के उपचार के लिए मंजूरी दी। अध्ययनों में इससे कई मरीजों में ट्यूमर सिकुड़े और सर्जरी की जरूरत टली। हालाँकि इसके दुष्प्रभाव भी हैं, जैसे एनीमिया और थकान। इसके अलावा यह गर्भावस्था में सुरक्षित नहीं है और भ्रूण को नुकसान पहुँचा सकती है। इसलिए इसका उपयोग केवल विशेषज्ञ की देखरेख में होना चाहिए। भारत में इसकी उपलब्धता के बारे में अपने डॉक्टर से जानकारी लें।
जीवन-प्रत्याशा और पूर्वानुमान
पहले VHL के मरीजों की औसत जीवन-प्रत्याशा काफी कम मानी जाती थी, क्योंकि बीमारी देर से पकड़ में आती थी। आज नियमित जाँच, समय पर सर्जरी और नई दवाओं के कारण स्थिति बेहतर हुई है। जिन मरीजों की निगरानी नियमित होती है और जिनका उपचार एक अनुभवी बहु-विशेषज्ञ टीम करती है, उनके परिणाम कहीं बेहतर रहते हैं।
परिवार नियोजन और आनुवंशिक परामर्श
चूँकि यह रोग बच्चों में जा सकता है, इसलिए VHL से प्रभावित व्यक्तियों को शादी या संतान से पहले आनुवंशिक परामर्श लेना चाहिए। गर्भावस्था से पहले जाँच, प्रीइम्प्लांटेशन जेनेटिक डायग्नोसिस (PGD) जैसे विकल्प और गर्भावस्था के दौरान विशेष निगरानी के बारे में विशेषज्ञ मार्गदर्शन दे सकते हैं। गर्भावस्था में हेमांजियोब्लास्टोमा और फियोक्रोमोसाइटोमा का जोखिम बढ़ सकता है, इसलिए प्रसूति-विशेषज्ञ और VHL विशेषज्ञ का समन्वय जरूरी है।
रोगियों के लिए व्यावहारिक सुझाव
- नियमित जाँच कभी न छोड़ें, भले ही कोई लक्षण न हो।
- बहु-विशेषज्ञ टीम से इलाज कराएँ, जिसमें नेत्र-विशेषज्ञ, न्यूरोसर्जन, यूरोलॉजिस्ट, एंडोक्राइनोलॉजिस्ट और जेनेटिक काउंसलर शामिल हों।
- परिवार के सदस्यों की जाँच कराएँ, क्योंकि शुरुआती पहचान से कई जटिलताओं से बचा जा सकता है।
- तेज सिरदर्द, चक्कर, दृष्टि में बदलाव, पेशाब में खून या अचानक तेज धड़कन जैसे लक्षण दिखने पर तुरंत डॉक्टर से मिलें।
- मानसिक स्वास्थ्य का ध्यान रखें। आजीवन निगरानी और बार-बार जाँच का तनाव स्वाभाविक है। परिवार, मित्रों और सहायता समूहों से जुड़ना मदद करता है।
निष्कर्ष
वॉन हिप्पेल-लिंडौ रोग एक दुर्लभ, पर गंभीर आनुवंशिक बीमारी है, जो शरीर के कई अंगों को प्रभावित कर सकती है। इसकी जड़ VHL जीन में खराबी है, जिससे रक्त-वाहिकाओं से भरपूर ट्यूमर बनते हैं। इसका कोई पूर्ण इलाज अभी नहीं है, लेकिन आनुवंशिक परीक्षण, नियमित निगरानी, आधुनिक सर्जरी और बेलजुटीफान जैसी लक्षित दवाओं ने मरीजों की स्थिति को काफी बेहतर बनाया है। जागरूकता, समय पर निदान और विशेषज्ञ देखरेख इस रोग से निपटने की कुंजी हैं।