क्रैबे रोग (Krabbe Disease): एक दुर्लभ आनुवंशिक बीमारी की पूरी जानकारी
परिचय
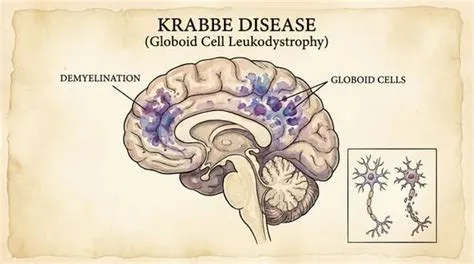
क्रैबे रोग एक अत्यंत दुर्लभ और गंभीर आनुवंशिक (जेनेटिक) बीमारी है, जो मुख्य रूप से शिशुओं और छोटे बच्चों के तंत्रिका तंत्र को प्रभावित करती है। इसे ग्लोबॉइड सेल ल्यूकोडिस्ट्रॉफी (Globoid Cell Leukodystrophy) या गैलेक्टोसाइलसेरामाइड लिपिडोसिस भी कहा जाता है। इस रोग का नाम डेनमार्क के न्यूरोलॉजिस्ट डॉ. नुड क्रैबे (Knud Krabbe) के नाम पर रखा गया, जिन्होंने 1916 में पहली बार इसका वर्णन किया था।
यह बीमारी ल्यूकोडिस्ट्रॉफी नामक रोगों के समूह का हिस्सा है, जिनमें मस्तिष्क और नसों के चारों ओर मौजूद सुरक्षात्मक परत, यानी माइलिन, धीरे-धीरे नष्ट होने लगती है। माइलिन की तुलना बिजली के तार के ऊपर चढ़े इन्सुलेशन से की जा सकती है। जब यह परत क्षतिग्रस्त होती है, तो मस्तिष्क और शरीर के बीच संकेतों का आदान-प्रदान बाधित हो जाता है।
दुनिया भर में इस रोग के मामले बहुत कम हैं। अनुमान के अनुसार लगभग 1,00,000 जन्मों में से एक बच्चा इससे प्रभावित होता है, हालांकि कुछ समुदायों में यह दर अधिक पाई गई है।
क्रैबे रोग के कारण
जीन में खराबी
क्रैबे रोग का मूल कारण GALC जीन में उत्परिवर्तन (म्यूटेशन) है। यह जीन मानव शरीर में गैलेक्टोसाइलसेरामिडेज़ (GALC) नामक एंजाइम बनाने का निर्देश देता है। यह एंजाइम कोशिकाओं के लाइसोसोम में काम करता है और कुछ वसा-जैसे पदार्थों को तोड़ने में मदद करता है।
जब यह एंजाइम पर्याप्त मात्रा में नहीं बनता या बिल्कुल नहीं बनता, तो गैलेक्टोसाइलसेरामाइड और साइकोसाइन जैसे पदार्थ शरीर में जमा होने लगते हैं। साइकोसाइन विशेष रूप से विषैला होता है और माइलिन बनाने वाली कोशिकाओं (ऑलिगोडेंड्रोसाइट्स) को नष्ट कर देता है। इसके परिणामस्वरूप तंत्रिकाओं की सुरक्षात्मक परत नष्ट होती जाती है।
वंशानुगत प्रकृति
क्रैबे रोग ऑटोसोमल रिसेसिव पैटर्न से विरासत में मिलता है। इसका अर्थ है:
- बच्चे को रोग तभी होता है जब उसे माता और पिता, दोनों से खराब जीन की एक-एक प्रति मिले।
- जिन माता-पिता के पास खराब जीन की केवल एक प्रति होती है, उन्हें वाहक (कैरियर) कहा जाता है। वे आमतौर पर पूरी तरह स्वस्थ दिखते हैं और उनमें कोई लक्षण नहीं होते।
- यदि दोनों माता-पिता वाहक हों, तो हर गर्भावस्था में बच्चे को रोग होने की संभावना 25 प्रतिशत, वाहक बनने की संभावना 50 प्रतिशत और पूरी तरह स्वस्थ होने की संभावना 25 प्रतिशत होती है।
इसी कारण, जिन परिवारों में रक्त-संबंधियों के बीच विवाह होते हैं, वहां ऐसे रिसेसिव रोगों की संभावना कुछ अधिक हो सकती है।
क्रैबे रोग के प्रकार
लक्षण शुरू होने की उम्र के आधार पर इस रोग को मुख्यतः चार वर्गों में बांटा जाता है:
1. शिशु-आरंभिक रूप (Infantile Onset): यह सबसे आम और सबसे गंभीर रूप है, जो लगभग 85 से 90 प्रतिशत मामलों में पाया जाता है। इसके लक्षण आमतौर पर जन्म के पहले छह महीनों में दिखने लगते हैं।
2. विलंबित शिशु रूप (Late Infantile): इसमें लक्षण 6 महीने से 3 वर्ष की उम्र के बीच शुरू होते हैं।
3. किशोर रूप (Juvenile): लक्षण 3 से 8 वर्ष की उम्र के बीच दिखाई देते हैं।
4. वयस्क रूप (Adult Onset): यह बहुत दुर्लभ है और इसके लक्षण किशोरावस्था के बाद या वयस्क जीवन में शुरू हो सकते हैं। इसकी प्रगति आमतौर पर धीमी होती है।
लक्षण
शिशु रूप के लक्षण
शिशु-आरंभिक क्रैबे रोग की प्रगति आमतौर पर तीन चरणों में होती है।
पहला चरण: शुरुआत में बच्चा अत्यधिक चिड़चिड़ा हो जाता है और बिना किसी स्पष्ट कारण के लगातार रोता है। उसे दूध पीने में कठिनाई होती है, बार-बार उल्टी हो सकती है और बुखार जैसे लक्षण भी दिख सकते हैं, जबकि कोई संक्रमण नहीं होता। मांसपेशियां कड़ी (स्पास्टिसिटी) हो जाती हैं और बच्चा आवाज़ या रोशनी के प्रति अत्यधिक संवेदनशील हो जाता है।
दूसरा चरण: इस चरण में रोग तेजी से बढ़ता है। बच्चे का मानसिक और शारीरिक विकास रुक जाता है या पीछे लौटने लगता है। जो कौशल वह सीख चुका होता है, जैसे सिर संभालना या बैठना, वे खोने लगते हैं। मांसपेशियों में ऐंठन, झटके (दौरे), दृष्टि में कमी और हाथ-पैरों की अकड़न बढ़ जाती है।
तीसरा चरण: अंतिम चरण में बच्चा अधिकतर समय निष्क्रिय रहता है। वह देखने, सुनने, निगलने और हिलने-डुलने की क्षमता खो देता है। सांस लेने में कठिनाई हो सकती है।
बड़े बच्चों और वयस्कों में लक्षण
देर से शुरू होने वाले रूपों में लक्षण अपेक्षाकृत धीमे और अलग हो सकते हैं, जैसे:
- चलने में लड़खड़ाहट या संतुलन की समस्या
- पैरों में कमजोरी और अकड़न
- दृष्टि में धीरे-धीरे कमी
- हाथ-पैरों में जलन या सुन्नपन
- सीखने और याददाश्त में कठिनाई
- व्यवहार में बदलाव
रोग की पहचान (निदान)
क्रैबे रोग का निदान कई जांचों को मिलाकर किया जाता है:
एंजाइम परीक्षण: रक्त या त्वचा के नमूने में GALC एंजाइम की मात्रा मापी जाती है। यह स्तर बहुत कम होने पर रोग की पुष्टि की ओर संकेत मिलता है।
जेनेटिक परीक्षण: GALC जीन में उत्परिवर्तन की पहचान की जाती है। यह परिवार के अन्य सदस्यों में वाहक की स्थिति जानने में भी उपयोगी है।
एमआरआई (MRI): मस्तिष्क की एमआरआई में सफेद पदार्थ (व्हाइट मैटर) में माइलिन की क्षति के संकेत दिखाई देते हैं।
तंत्रिका चालन अध्ययन: इससे पता चलता है कि नसों में संकेत कितनी तेजी से यात्रा कर रहे हैं।
मस्तिष्क-मेरु द्रव (CSF) जांच: कुछ मामलों में इसमें प्रोटीन का स्तर बढ़ा हुआ मिलता है।
नवजात स्क्रीनिंग
कुछ देशों में, जैसे अमेरिका के कई राज्यों में, नवजात शिशुओं की जांच में क्रैबे रोग को शामिल किया गया है। इसका उद्देश्य लक्षण दिखने से पहले ही रोग की पहचान करना है। यह इसलिए महत्वपूर्ण है क्योंकि उपचार की सफलता काफी हद तक शुरुआती पहचान पर निर्भर करती है। भारत में अभी यह नियमित नवजात स्क्रीनिंग का हिस्सा नहीं है, पर विशेष केंद्रों में जांच उपलब्ध है।
उपचार
क्रैबे रोग का फिलहाल कोई पूर्ण इलाज उपलब्ध नहीं है, लेकिन कुछ विकल्प रोग की गति को धीमा करने में मदद कर सकते हैं।
हेमेटोपोएटिक स्टेम सेल ट्रांसप्लांट (HSCT)
यह वर्तमान में सबसे प्रमुख उपचार विकल्प है। इसमें दाता की रक्त-निर्माण करने वाली स्टेम कोशिकाएं या गर्भनाल रक्त (कॉर्ड ब्लड) मरीज को दी जाती हैं, ताकि उसके शरीर में सक्रिय GALC एंजाइम बनने लगे। शोध बताते हैं कि यदि यह प्रत्यारोपण लक्षण शुरू होने से पहले, यानी नवजात अवस्था में किया जाए, तो परिणाम काफी बेहतर हो सकते हैं। लक्षण प्रकट होने के बाद इसका लाभ सीमित रहता है। यह प्रक्रिया जोखिम भरी भी है और इसे विशेषज्ञ केंद्रों में ही किया जाना चाहिए।
सहायक और लक्षणात्मक उपचार
अधिकांश बच्चों के लिए देखभाल का मुख्य लक्ष्य लक्षणों को नियंत्रित करना और जीवन की गुणवत्ता बनाए रखना होता है:
- दौरों के लिए एंटी-एपिलेप्टिक दवाएं
- मांसपेशियों की अकड़न कम करने के लिए दवाएं और फिजियोथेरेपी
- निगलने में कठिनाई होने पर फीडिंग ट्यूब द्वारा पोषण
- श्वसन संबंधी देखभाल और संक्रमण से बचाव
- दर्द और बेचैनी का प्रबंधन
- पैलिएटिव केयर (उपशामक देखभाल) टीम का सहयोग
शोध और भविष्य की संभावनाएं
वैज्ञानिक जीन थेरेपी, एंजाइम रिप्लेसमेंट और सब्सट्रेट रिडक्शन थेरेपी जैसे नए उपचारों पर काम कर रहे हैं। जीन थेरेपी में स्वस्थ GALC जीन को शरीर में पहुंचाने का प्रयास किया जाता है। ये शोध अभी प्रारंभिक या क्लिनिकल ट्रायल के चरण में हैं, लेकिन भविष्य में आशा की किरण दिखाते हैं।
रोग का पूर्वानुमान
शिशु-आरंभिक रूप में, बिना प्रत्यारोपण के, रोग तेजी से बढ़ता है और अधिकांश बच्चों की जीवन-अवधि आमतौर पर दो वर्ष की उम्र तक सीमित रहती है। देर से शुरू होने वाले रूपों में प्रगति धीमी होती है और रोगी कई वर्षों तक जीवित रह सकते हैं, हालांकि उनकी विकलांगता समय के साथ बढ़ती है। प्रत्येक मरीज की स्थिति अलग हो सकती है, इसलिए विशेषज्ञ चिकित्सक की राय सबसे महत्वपूर्ण है।
रोकथाम और परिवार के लिए सलाह
चूंकि यह रोग आनुवंशिक है, इसे सामान्य अर्थों में रोका नहीं जा सकता, लेकिन जोखिम को समझकर सही निर्णय लिए जा सकते हैं:
जेनेटिक काउंसलिंग: यदि परिवार में पहले किसी बच्चे को यह रोग हुआ हो, तो गर्भधारण से पहले या गर्भावस्था के दौरान आनुवंशिक परामर्श अवश्य लेना चाहिए।
वाहक परीक्षण: दंपति यह जांच करवा सकते हैं कि वे वाहक हैं या नहीं।
प्रसवपूर्व निदान: गर्भावस्था में कोरियोनिक विलस सैंपलिंग (CVS) या एम्नियोसेंटेसिस द्वारा भ्रूण की जांच संभव है।
प्रीइम्प्लांटेशन जेनेटिक डायग्नोसिस: आईवीएफ तकनीक में भ्रूण को गर्भाशय में स्थापित करने से पहले जांचा जा सकता है।
देखभाल करने वालों के लिए भावनात्मक सहयोग
क्रैबे रोग से पीड़ित बच्चे के माता-पिता और परिवार पर शारीरिक, मानसिक और आर्थिक बोझ बहुत अधिक होता है। ऐसे में यह जरूरी है कि परिवार अकेला महसूस न करे। दुर्लभ रोगों के सहायता समूहों, काउंसलर और पैलिएटिव केयर विशेषज्ञों से जुड़ना सहायक हो सकता है। भारत में दुर्लभ रोगों के लिए राष्ट्रीय नीति के तहत कुछ उत्कृष्टता केंद्र भी बनाए गए हैं, जहां निदान और उपचार संबंधी मार्गदर्शन मिल सकता है।
निष्कर्ष
क्रैबे रोग एक दुर्लभ लेकिन बेहद गंभीर आनुवंशिक बीमारी है, जो मस्तिष्क और तंत्रिकाओं की सुरक्षात्मक परत को नष्ट कर देती है। शिशुओं में इसका प्रभाव तेजी से दिखता है, इसलिए शुरुआती लक्षणों जैसे अकारण चिड़चिड़ापन, मांसपेशियों की अकड़न और विकास में रुकावट को नज़रअंदाज़ नहीं करना चाहिए। शीघ्र निदान और समय पर स्टेम सेल प्रत्यारोपण कुछ मामलों में स्थिति को बेहतर बना सकता है। साथ ही, जेनेटिक काउंसलिंग और जागरूकता से परिवार भविष्य के लिए सही निर्णय ले सकते हैं।
विज्ञान और चिकित्सा में हो रही प्रगति से उम्मीद है कि आने वाले वर्षों में इस रोग के लिए अधिक प्रभावी उपचार उपलब्ध होंगे। यदि किसी बच्चे में ऊपर बताए गए लक्षण दिखाई दें, तो बिना देरी किए बाल-न्यूरोलॉजिस्ट या आनुवंशिक रोग विशेषज्ञ से संपर्क करना चाहिए।
नोट: यह लेख केवल सामान्य जानकारी के उद्देश्य से है और चिकित्सकीय सलाह का विकल्प नहीं है।