क्रुट्ज़फेल्ड-जैकब रोग (Creutzfeldt-Jakob Disease – CJD): एक दुर्लभ लेकिन घातक मस्तिष्क विकार
परिचय
क्रुट्ज़फेल्ड-जैकब रोग (CJD) एक अत्यंत दुर्लभ, तेज़ी से बढ़ने वाला और घातक मस्तिष्क विकार है, जो मानव मस्तिष्क की कोशिकाओं को धीरे-धीरे नष्ट कर देता है। यह रोग “प्रायॉन रोग” (Prion Disease) की श्रेणी में आता है, जिसे “ट्रांसमिसिबल स्पॉन्जिफॉर्म एन्सेफैलोपैथी” (Transmissible Spongiform Encephalopathy – TSE) भी कहा जाता है। इस रोग का नाम दो जर्मन न्यूरोलॉजिस्ट – हैंस गेरहार्ड क्रुट्ज़फेल्ड और अल्फोंस मारिया जैकब के नाम पर रखा गया है, जिन्होंने 1920 के दशक में सबसे पहले इस बीमारी का वर्णन किया था।
यह रोग इतना दुर्लभ है कि दुनिया भर में हर वर्ष प्रति दस लाख लोगों में लगभग एक या दो व्यक्ति ही इससे प्रभावित होते हैं। हालांकि यह दुर्लभ है, लेकिन इसकी गंभीरता और तेज़ी से बिगड़ती स्थिति के कारण यह चिकित्सा जगत के लिए एक चुनौतीपूर्ण विषय बना हुआ है।
प्रायॉन क्या होते हैं?
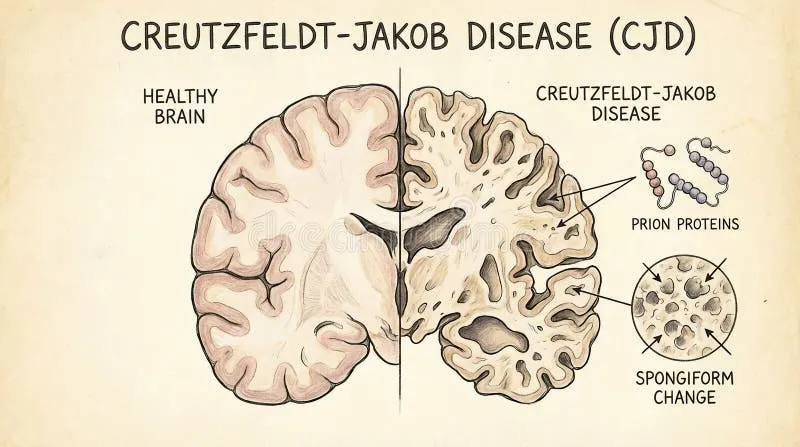
CJD को समझने के लिए सबसे पहले “प्रायॉन” (Prion) को समझना ज़रूरी है। प्रायॉन एक असामान्य प्रोटीन है, जो मस्तिष्क में स्वाभाविक रूप से पाए जाने वाले सामान्य प्रोटीन (PrP) की संरचना को बिगाड़ देता है। सामान्य प्रोटीन अपनी सही संरचना में सुरक्षित रूप से कार्य करता है, लेकिन जब यह असामान्य रूप में परिवर्तित हो जाता है, तो यह मस्तिष्क की स्वस्थ कोशिकाओं को भी अपने जैसा बना देता है।
यह प्रक्रिया एक श्रृंखला प्रतिक्रिया (chain reaction) की तरह काम करती है, जिसमें असामान्य प्रायॉन प्रोटीन तेज़ी से बढ़ते जाते हैं और मस्तिष्क के ऊतकों में छोटे-छोटे छिद्र बना देते हैं। माइक्रोस्कोप के नीचे देखने पर मस्तिष्क का यह ऊतक स्पंज (sponge) जैसा दिखाई देता है, इसीलिए इसे “स्पॉन्जिफॉर्म एन्सेफैलोपैथी” कहा जाता है।
सबसे चिंताजनक बात यह है कि प्रायॉन न तो जीवाणु (bacteria) हैं, न वायरस (virus), और न ही इनमें कोई आनुवंशिक सामग्री (DNA या RNA) होती है। इस वजह से यह पारंपरिक कीटाणुनाशकों, उच्च तापमान और सामान्य नसबंदी प्रक्रियाओं के प्रति भी अत्यधिक प्रतिरोधी होते हैं।
CJD के प्रकार
CJD को मुख्यतः चार प्रकारों में विभाजित किया जाता है:
1. स्पोरैडिक CJD (Sporadic CJD) यह सबसे आम प्रकार है और लगभग 85 प्रतिशत मामलों में पाया जाता है। इसका कोई ज्ञात कारण नहीं होता – यह अचानक और बिना किसी पूर्व चेतावनी के उत्पन्न होता है, जब सामान्य प्रोटीन अनायास ही असामान्य रूप धारण कर लेता है।
2. फैमिलियल या वंशानुगत CJD (Familial CJD) यह प्रकार लगभग 10 से 15 प्रतिशत मामलों में देखा जाता है। इसमें व्यक्ति के जीन में उत्परिवर्तन (mutation) होता है, जो परिवार में पीढ़ी दर पीढ़ी आगे बढ़ता है। जिन परिवारों में यह जीन उत्परिवर्तन मौजूद होता है, उनमें यह रोग होने की संभावना अधिक रहती है।
3. अधिग्रहित CJD (Acquired/Iatrogenic CJD) यह प्रकार बहुत दुर्लभ है और तब होता है जब व्यक्ति किसी चिकित्सकीय प्रक्रिया के दौरान दूषित उपकरणों, अंग प्रत्यारोपण या संक्रमित ऊतकों के संपर्क में आता है। उदाहरण के लिए, दूषित सर्जिकल उपकरणों या कॉर्निया प्रत्यारोपण के माध्यम से यह फैल सकता है।
4. वेरिएंट CJD (Variant CJD – vCJD) यह प्रकार “पागल गाय रोग” (Mad Cow Disease या Bovine Spongiform Encephalopathy) से जुड़ा हुआ है। यह तब होता है जब मनुष्य दूषित गोमांस का सेवन करते हैं, जिसमें असामान्य प्रायॉन प्रोटीन मौजूद होते हैं। 1990 के दशक में ब्रिटेन में इसका प्रकोप देखा गया था, जिसने वैश्विक स्तर पर खाद्य सुरक्षा नियमों में बड़े बदलाव लाए।
लक्षण
CJD के लक्षण धीरे-धीरे शुरू होते हैं, लेकिन बहुत तेज़ी से गंभीर रूप ले लेते हैं। प्रारंभिक अवस्था में व्यक्ति को निम्नलिखित लक्षण महसूस हो सकते हैं:
- स्मृति (memory) में तेज़ी से गिरावट
- व्यवहार और व्यक्तित्व में परिवर्तन
- अवसाद, चिंता या असामान्य भावनात्मक प्रतिक्रियाएं
- ध्यान केंद्रित करने में कठिनाई और भ्रम की स्थिति
जैसे-जैसे रोग बढ़ता है, इसके लक्षण अधिक गंभीर होते जाते हैं:
- मांसपेशियों में अनियंत्रित झटके (myoclonus)
- चलने-फिरने में असंतुलन (मांसपेशियों में कठोरता और समन्वय की कमी)
- दृष्टि संबंधी समस्याएं, जिनमें आंशिक अंधापन भी शामिल हो सकता है
- बोलने और निगलने में कठिनाई
- अंततः व्यक्ति कोमा (coma) की स्थिति में चला जाता है
यह रोग इतनी तेज़ी से बढ़ता है कि अधिकतर रोगियों की मृत्यु लक्षण शुरू होने के छह महीने से एक वर्ष के भीतर हो जाती है, हालांकि कुछ दुर्लभ मामलों में यह अवधि थोड़ी लंबी भी हो सकती है।
कारण और जोखिम कारक
CJD के होने के पीछे मुख्य कारण असामान्य प्रायॉन प्रोटीन का निर्माण है, लेकिन इसके पीछे कुछ जोखिम कारक भी जुड़े होते हैं:
- आयु: यह रोग आमतौर पर 60 वर्ष से अधिक आयु के लोगों में अधिक पाया जाता है, हालांकि वेरिएंट CJD युवा व्यक्तियों को भी प्रभावित कर सकता है।
- आनुवंशिकता: पारिवारिक इतिहास वाले व्यक्तियों में जोखिम अधिक होता है।
- चिकित्सकीय प्रक्रियाएं: दूषित चिकित्सा उपकरणों के माध्यम से संक्रमण की संभावना, हालांकि आधुनिक नसबंदी प्रक्रियाओं ने इस जोखिम को काफी कम कर दिया है।
- दूषित मांस का सेवन: विशेष रूप से वेरिएंट CJD के मामले में।
निदान (Diagnosis)
CJD का निदान करना चिकित्सकों के लिए एक जटिल कार्य है, क्योंकि इसके लक्षण अन्य न्यूरोलॉजिकल विकारों जैसे अल्जाइमर रोग से मिलते-जुलते हो सकते हैं। निदान के लिए निम्नलिखित परीक्षणों का उपयोग किया जाता है:
- मस्तिष्क MRI स्कैन: इसमें मस्तिष्क में होने वाले विशिष्ट परिवर्तनों को देखा जा सकता है।
- इलेक्ट्रोएन्सेफैलोग्राम (EEG): यह मस्तिष्क की विद्युतीय गतिविधि में असामान्य पैटर्न दर्शाता है।
- सेरेब्रोस्पाइनल फ्लूइड (CSF) परीक्षण: रीढ़ की हड्डी के तरल पदार्थ में विशिष्ट प्रोटीन मार्करों की जांच की जाती है।
- आनुवंशिक परीक्षण: फैमिलियल CJD की पुष्टि के लिए जीन उत्परिवर्तन की जांच की जाती है।
- मस्तिष्क बायोप्सी: कुछ मामलों में निश्चित निदान के लिए यह आवश्यक हो सकता है, हालांकि यह एक जोखिमपूर्ण प्रक्रिया है।
पूर्ण रूप से निश्चित निदान अक्सर मृत्यु के बाद मस्तिष्क के ऊतक की जांच से ही संभव हो पाता है।
उपचार
दुर्भाग्यवश, वर्तमान में CJD का कोई निश्चित इलाज उपलब्ध नहीं है। चिकित्सा विज्ञान अभी तक इस रोग को रोकने या ठीक करने में सक्षम नहीं हो पाया है। उपचार का मुख्य उद्देश्य रोगी के लक्षणों को नियंत्रित करना और उन्हें अधिक आरामदायक जीवन प्रदान करना होता है। इसमें शामिल हैं:
- दर्द निवारक दवाएं
- मांसपेशियों की ऐंठन और झटकों को कम करने वाली दवाएं
- अवसाद और चिंता के लिए मनोवैज्ञानिक सहायता
- रोगी की देखभाल और सहायक चिकित्सा (supportive care)
दुनिया भर के शोधकर्ता प्रायॉन रोगों के इलाज के लिए नई दवाओं और चिकित्सा पद्धतियों पर लगातार अनुसंधान कर रहे हैं, लेकिन अभी तक कोई प्रभावी उपचार सामने नहीं आया है।
रोकथाम
चूंकि CJD का कोई इलाज नहीं है, इसलिए रोकथाम पर विशेष ध्यान दिया जाता है, विशेषकर अस्पतालों और चिकित्सा क्षेत्र में:
- सर्जिकल उपकरणों की उचित नसबंदी और एक बार उपयोग किए गए उपकरणों को नष्ट करना
- रक्तदान और अंग प्रत्यारोपण से पहले सावधानीपूर्वक जांच
- पशुओं में BSE (मैड काउ रोग) की निगरानी और नियंत्रण
- खाद्य सुरक्षा मानकों का सख्ती से पालन, विशेषकर मांस उत्पादों में
निष्कर्ष
क्रुट्ज़फेल्ड-जैकब रोग एक अत्यंत दुर्लभ लेकिन विनाशकारी न्यूरोलॉजिकल विकार है, जो असामान्य प्रायॉन प्रोटीन के कारण उत्पन्न होता है। यह रोग तेज़ी से मस्तिष्क की कार्यक्षमता को नष्ट कर देता है और वर्तमान में इसका कोई इलाज उपलब्ध नहीं है। हालांकि यह रोग दुर्लभ है, फिर भी चिकित्सा विज्ञान इसकी बेहतर समझ और संभावित उपचार खोजने के लिए निरंतर प्रयासरत है। जागरूकता, समय पर निदान और सावधानीपूर्वक चिकित्सा प्रक्रियाओं के माध्यम से इस रोग के प्रसार को कम किया जा सकता है। यदि किसी व्यक्ति में स्मृति हानि, व्यवहार परिवर्तन या मांसपेशियों में असामान्य झटकों जैसे लक्षण दिखाई दें, तो तुरंत किसी न्यूरोलॉजिस्ट से परामर्श लेना अत्यंत आवश्यक है।