स्पाइनल मस्कुलर एट्रोफी (SMA): कारण, लक्षण, प्रकार और आधुनिक इलाज
परिचय
स्पाइनल मस्कुलर एट्रोफी, जिसे संक्षेप में SMA कहा जाता है, एक दुर्लभ लेकिन गंभीर आनुवंशिक बीमारी है। यह शरीर की मांसपेशियों को नियंत्रित करने वाली तंत्रिका कोशिकाओं को धीरे-धीरे नष्ट कर देती है, जिससे मांसपेशियाँ कमज़ोर होती जाती हैं और सिकुड़ने लगती हैं। यह बीमारी ज़्यादातर शिशुओं और बच्चों में दिखती है, हालाँकि कुछ लोगों में इसके लक्षण किशोरावस्था या वयस्क उम्र में भी शुरू हो सकते हैं। एक समय SMA को लगभग लाइलाज माना जाता था, लेकिन पिछले कुछ वर्षों में आई नई दवाओं और जीन थेरेपी ने इस तस्वीर को काफ़ी बदल दिया है। इसलिए इस बीमारी के बारे में सही जानकारी और समय पर पहचान बेहद ज़रूरी है।
SMA क्या है?
हमारे हाथ-पैर, गर्दन, पीठ, साँस लेने और निगलने से जुड़ी मांसपेशियाँ मस्तिष्क से आने वाले संकेतों पर काम करती हैं। ये संकेत रीढ़ की हड्डी (स्पाइनल कॉर्ड) में मौजूद विशेष तंत्रिका कोशिकाओं, यानी “मोटर न्यूरॉन” के ज़रिए मांसपेशियों तक पहुँचते हैं। SMA में इन्हीं मोटर न्यूरॉन्स की मृत्यु होने लगती है। जब मांसपेशियों तक संकेत पहुँचना बंद हो जाता है, तो वे उपयोग न होने के कारण कमज़ोर पड़ जाती हैं और उनका आकार घटने लगता है। इसी स्थिति को चिकित्सा भाषा में “एट्रोफी” कहते हैं।
एक महत्वपूर्ण बात यह है कि SMA में बच्चे की बुद्धि और सोचने-समझने की क्षमता प्रभावित नहीं होती। शारीरिक कमज़ोरी के बावजूद बच्चे मानसिक रूप से पूरी तरह सामान्य और अक्सर बहुत जिज्ञासु होते हैं।
कारण: SMN1 जीन की भूमिका
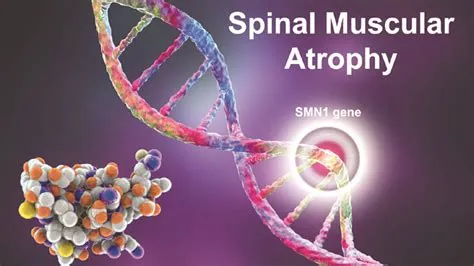
SMA का मुख्य कारण गुणसूत्र (क्रोमोज़ोम) 5 पर स्थित SMN1 जीन का अनुपस्थित होना या उसमें गड़बड़ी होना है। यह जीन “सर्वाइवल मोटर न्यूरॉन” (SMN) नामक प्रोटीन बनाता है, जो मोटर न्यूरॉन्स को जीवित रखने के लिए ज़रूरी है। इंसानों में एक और मिलता-जुलता जीन SMN2 होता है, लेकिन वह पूरी तरह काम करने वाला प्रोटीन बहुत कम मात्रा में बना पाता है। किसी व्यक्ति में SMN2 की कितनी प्रतियाँ (कॉपी) हैं, यह काफ़ी हद तक तय करता है कि बीमारी कितनी गंभीर होगी। आमतौर पर जितनी ज़्यादा प्रतियाँ, उतनी हल्की बीमारी।
SMA “ऑटोसोमल रिसेसिव” तरीके से विरासत में मिलती है। इसका अर्थ है कि बच्चे को बीमारी तभी होती है जब उसे माता और पिता, दोनों से एक-एक दोषपूर्ण SMN1 जीन मिले। माता-पिता स्वयं स्वस्थ होते हैं और उन्हें “कैरियर” कहा जाता है। यदि दोनों माता-पिता कैरियर हैं, तो हर गर्भावस्था में बच्चे को SMA होने की संभावना 25 प्रतिशत, कैरियर बनने की 50 प्रतिशत और पूरी तरह स्वस्थ रहने की 25 प्रतिशत होती है। अनुमान है कि लगभग 6,000 से 10,000 जन्मों में एक शिशु SMA के साथ पैदा होता है, और आबादी में हर 40 से 60 लोगों में से लगभग एक इस जीन का कैरियर हो सकता है।
SMA के प्रकार
बीमारी की शुरुआत की उम्र और गंभीरता के आधार पर SMA को कई प्रकारों में बाँटा जाता है:
- टाइप 1 (वर्डनिग-हॉफमैन रोग): यह सबसे गंभीर रूप है और आमतौर पर जन्म से छह महीने की उम्र के बीच शुरू होता है। बच्चा सिर नहीं संभाल पाता, बिना सहारे बैठ नहीं पाता, और साँस लेने व निगलने में दिक्कत होती है। बिना इलाज के इस प्रकार के अधिकांश बच्चे दो वर्ष की उम्र के बाद जीवित नहीं रह पाते थे।
- टाइप 2: लक्षण आमतौर पर 6 से 18 महीने की उम्र में दिखते हैं। बच्चा सहारे से या बिना सहारे बैठ सकता है, लेकिन खड़ा होना और चलना उसके लिए मुश्किल होता है। रीढ़ की हड्डी में टेढ़ापन (स्कोलियोसिस) इस प्रकार में आम है।
- टाइप 3 (कुगेलबर्ग-वेलैंडर रोग): यह बचपन या किशोरावस्था में शुरू होता है। मरीज़ चल पाते हैं, पर बार-बार गिरना, सीढ़ियाँ चढ़ने में दिक्कत और दौड़ने-कूदने में कठिनाई होती है। कुछ लोगों को आगे चलकर व्हीलचेयर की ज़रूरत पड़ सकती है।
- टाइप 4: यह वयस्क उम्र में शुरू होने वाला हल्का रूप है, जिसमें कमज़ोरी धीरे-धीरे बढ़ती है।
इनके अलावा एक अत्यंत दुर्लभ और बहुत गंभीर रूप, टाइप 0, भी माना जाता है, जिसके लक्षण जन्म से पहले ही शुरू हो जाते हैं।
प्रमुख लक्षण
SMA में कमज़ोरी शरीर के दोनों तरफ़ समान रूप से दिखती है और आमतौर पर कंधों, कूल्हों और जाँघों जैसी शरीर के केंद्र के पास की मांसपेशियों से शुरू होती है। शिशुओं में ये संकेत ध्यान देने योग्य हैं:
- बच्चे का शरीर “ढीला” या नरम लगना (फ्लॉपी बेबी)
- सिर न संभाल पाना, हाथ-पैर कम हिलाना
- कमज़ोर रोना और कमज़ोर खाँसी
- दूध पीने या निगलने में परेशानी
- साँस लेते समय पेट का ज़्यादा हिलना और छाती का धँसा हुआ दिखना
- जीभ में हल्की कंपन
बड़े बच्चों और वयस्कों में चलने में देरी, बार-बार गिरना, कुर्सी या ज़मीन से उठने में सहारे की ज़रूरत, हाथों में हल्का कंपन, जल्दी थकान और रीढ़ की हड्डी का टेढ़ापन जैसे लक्षण दिख सकते हैं। यदि बच्चे के विकास के पड़ाव, जैसे गर्दन टिकना या बैठना, देर से आ रहे हैं, तो इसे “बाद में ठीक हो जाएगा” कहकर टालना नहीं चाहिए।
निदान कैसे होता है?
डॉक्टर पहले बच्चे की शारीरिक जाँच करते हैं और परिवार का इतिहास पूछते हैं। SMA की पुष्टि का सबसे भरोसेमंद तरीका जेनेटिक टेस्ट है, जो रक्त के नमूने से होता है। इससे SMN1 जीन की अनुपस्थिति या उसमें बदलाव का पता चलता है, और साथ ही SMN2 जीन की प्रतियों की संख्या भी मालूम होती है, जो इलाज की योजना बनाने में मदद करती है। कुछ मामलों में नर्व कंडक्शन स्टडी, EMG और मांसपेशी एंज़ाइम की जाँच भी की जाती है।
कई देशों में नवजात शिशुओं की स्क्रीनिंग में SMA को शामिल किया जा रहा है, ताकि लक्षण दिखने से पहले ही बीमारी पकड़ी जा सके। भारत में यह अभी व्यापक रूप से उपलब्ध नहीं है। जिन परिवारों में SMA का इतिहास है, उनके लिए गर्भावस्था से पहले या दौरान कैरियर जाँच और प्रसव-पूर्व परीक्षण एक विकल्प हो सकता है।
इलाज: नई उम्मीदें
पिछले दशक में SMA के इलाज में क्रांतिकारी प्रगति हुई है। अब ऐसी दवाएँ उपलब्ध हैं जो बीमारी के बढ़ने की रफ़्तार को रोक या धीमा कर सकती हैं:
- नुसिनरसेन (स्पिनराज़ा): यह दवा SMN2 जीन को ज़्यादा उपयोगी SMN प्रोटीन बनाने में मदद करती है। इसे रीढ़ के आसपास के द्रव में इंजेक्शन (इंट्राथीकल) के रूप में नियमित अंतराल पर दिया जाता है।
- ऑनासेम्नोजीन एबेपार्वोवेक (ज़ोलजेन्स्मा): यह एक जीन थेरेपी है, जिसमें SMN1 जीन की एक कार्यशील प्रति शरीर में पहुँचाई जाती है। यह आमतौर पर छोटे बच्चों के लिए एक बार दिया जाने वाला इलाज है और बहुत महँगा होता है।
- रिस्डिप्लाम (एवरिस्डी): यह मुँह से ली जाने वाली दवा है, जिसे तरल रूप में रोज़ घर पर लिया जा सकता है। यह भी SMN2 जीन से ज़्यादा SMN प्रोटीन बनवाने का काम करती है।
इन सभी इलाजों में एक बात समान है: जितनी जल्दी इलाज शुरू हो, उतना बेहतर नतीजा मिलता है। जो मोटर न्यूरॉन्स नष्ट हो चुके हैं, उन्हें वापस नहीं लाया जा सकता, इसलिए लक्षण बढ़ने से पहले या शुरुआती अवस्था में इलाज सबसे ज़्यादा फ़ायदेमंद होता है। किस मरीज़ के लिए कौन-सा इलाज उपयुक्त है, यह उसकी उम्र, वज़न, बीमारी के प्रकार और स्थिति पर निर्भर करता है, और यह फ़ैसला न्यूरोलॉजिस्ट या बाल रोग विशेषज्ञ को ही करना चाहिए।
सहायक देखभाल
दवाओं के साथ-साथ बहुआयामी देखभाल भी उतनी ही महत्वपूर्ण है:
- फिज़ियोथेरेपी और ऑक्यूपेशनल थेरेपी: मांसपेशियों की ताक़त और जोड़ों की लचीलापन बनाए रखने के लिए
- श्वसन देखभाल: कफ निकालने की मशीन, ज़रूरत पड़ने पर BiPAP जैसी साँस सहायता, और फेफड़ों के संक्रमण से बचाव
- पोषण: निगलने में दिक्कत होने पर आहार विशेषज्ञ की सलाह या फीडिंग ट्यूब
- हड्डी संबंधी देखभाल: ब्रेसेस, और ज़रूरत पड़ने पर स्कोलियोसिस की सर्जरी
- सहायक उपकरण: व्हीलचेयर, स्टैंडिंग फ्रेम और अन्य साधन, जो बच्चे को स्वतंत्रता और स्कूल-खेल में भागीदारी देते हैं
भारत में चुनौतियाँ
भारत में SMA से जूझ रहे परिवारों के सामने कई कठिनाइयाँ हैं। सबसे बड़ी चुनौती इलाज की क़ीमत है, क्योंकि जीन थेरेपी और कुछ दवाएँ आम परिवारों की पहुँच से बहुत दूर रही हैं। इसी कारण कई परिवारों को क्राउडफंडिंग का सहारा लेना पड़ता है। इसके अलावा बीमारी की देर से पहचान, विशेषज्ञ केंद्रों की कमी और जागरूकता का अभाव भी बड़ी बाधाएँ हैं। सरकार की राष्ट्रीय दुर्लभ रोग नीति के तहत कुछ दुर्लभ बीमारियों के इलाज के लिए वित्तीय सहायता और उत्कृष्टता केंद्रों का प्रावधान है, लेकिन पात्रता की शर्तें और उपलब्ध योजनाएँ समय-समय पर बदलती रहती हैं। दवाओं की उपलब्धता और क़ीमत भी बदलती रहती है, इसलिए ताज़ा जानकारी के लिए इलाज करने वाले डॉक्टर या किसी मान्यता प्राप्त उत्कृष्टता केंद्र से संपर्क करना बेहतर होगा।
SMA के साथ जीवन और परिवार का सहयोग
SMA का निदान किसी भी परिवार के लिए भावनात्मक रूप से बहुत भारी होता है। ऐसे में सही जानकारी, विशेषज्ञ चिकित्सकों की टीम और अन्य SMA परिवारों का सहयोग बहुत मददगार साबित होता है। कई सहायता समूह और मरीज़ संगठन अनुभव साझा करने, जानकारी देने और आर्थिक मदद जुटाने में सहयोग करते हैं। बच्चे की पढ़ाई और सामाजिक जीवन पर ध्यान देना भी ज़रूरी है। स्कूल में रैंप, उपयुक्त बैठने की व्यवस्था और शिक्षकों की समझ से बच्चा सामान्य शैक्षणिक जीवन जी सकता है। माता-पिता और देखभाल करने वालों को अपने मानसिक स्वास्थ्य का भी ध्यान रखना चाहिए, क्योंकि लंबी देखभाल थका देने वाली हो सकती है।
रोकथाम और जेनेटिक काउंसलिंग
चूँकि SMA आनुवंशिक है, इसे पूरी तरह रोका नहीं जा सकता, लेकिन जोखिम को समझकर सही निर्णय लिए जा सकते हैं। यदि परिवार में पहले किसी को SMA रहा है, या पहले बच्चे में यह बीमारी पाई गई है, तो अगली गर्भावस्था की योजना बनाने से पहले जेनेटिक काउंसलर से मिलना चाहिए। कैरियर जाँच, प्रसव-पूर्व परीक्षण और अन्य प्रजनन विकल्पों के बारे में विशेषज्ञ विस्तार से मार्गदर्शन दे सकते हैं। चचेरे-ममेरे रिश्तेदारों में विवाह जैसी स्थितियों में, जहाँ आनुवंशिक बीमारियों का जोखिम अपेक्षाकृत ज़्यादा होता है, ऐसी काउंसलिंग और भी उपयोगी है।
निष्कर्ष
स्पाइनल मस्कुलर एट्रोफी एक गंभीर बीमारी है, लेकिन आज यह पहले की तरह पूरी तरह निराशाजनक नहीं रही। जीन आधारित दवाओं, जल्दी निदान और बेहतर सहायक देखभाल की बदौलत बहुत से बच्चे और वयस्क अब लंबा और अर्थपूर्ण जीवन जी पा रहे हैं। ज़रूरत इस बात की है कि माता-पिता शुरुआती लक्षणों को पहचानें, बिना देर किए विशेषज्ञ से जाँच कराएँ, और इलाज तथा आर्थिक सहायता के उपलब्ध रास्तों की जानकारी रखें। समाज और सरकार की ओर से जागरूकता, नवजात स्क्रीनिंग और इलाज की सुलभता बढ़ाना इस दिशा में अगला बड़ा कदम होगा। यह लेख सामान्य जानकारी के उद्देश्य से है और किसी भी चिकित्सकीय निर्णय के लिए योग्य डॉक्टर की सलाह अवश्य लें।